Che cos'è la malattia di Pompe?
È una rara malattia neuromuscolare e metabolica, potenzialmente fatale, caratterizzata da un difetto genetico che induce un’alterazione dell’enzima alfa-glucosidasi acida (GAA). La riduzione di attività di questo enzima fa accumulare glicogeno nelle cellule, danneggiando soprattutto i muscoli scheletrici, tra cui quelli respiratori e il cuore.
Esistono diverse forme di questa malattia?
Si. In generale si distinguono una forma infantile e una forma ad esordio tardivo nell’età adulta. I pazienti possono essere privi dell’enzima GAA o averlo in quantità ridotta. Le mutazioni che aboliscono completamente l’attività enzimatica si associano alle forme infantili più severe.
La forma infantile
Compare nei primi mesi di vita con cardiomiopatia ipertrofica, ipotonia muscolare, che rende il bambino particolarmente “molle” e poco stabile nei movimenti (da cui la definizione di “floppy baby” o “bambola di pezza”), difficoltà respiratorie e ritardo nello sviluppo motorio. Senza trattamento, la mortalità è elevata entro il primo anno di vita a causa di insufficienza cardiaca o respiratoria.
La forma a esordio tardivo
È caratterizzata da una progressione lenta e da esiti meno invasivi. Questa forma colpisce prevalentemente i muscoli con graduale indebolimento e risparmia generalmente il cuore. I pazienti perdono la capacità di deambulare in maniera autonoma, mentre l’attività respiratoria va incontro ad un deterioramento progressivo che può richiedere la ventilazione assistita.
Come viene diagnosticata?
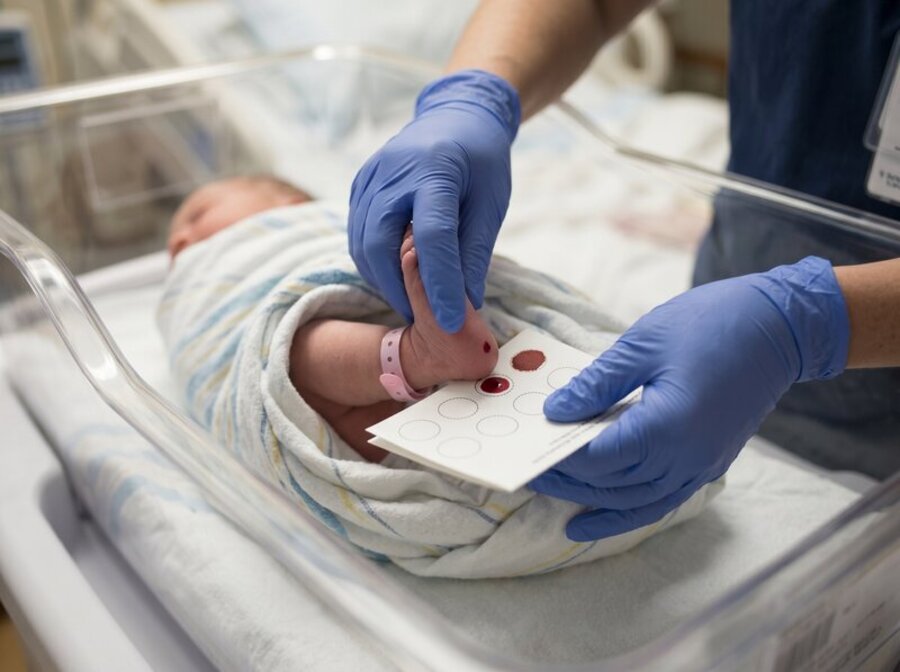
Spesso i bambini giungono all’osservazione clinica con sintomi non specifici come miopatia, aumento di creatinchinasi nel sangue, talvolta insieme ad un innalzamento delle transaminasi. Di norma si procede con la misura dell’attività dell’enzima GAA, attraverso un test diagnostico rapido eseguibile in ambito ambulatoriale che richiede solo una goccia di sangue.
Quanto sono importanti gli screening regionali?
Lo screening neonatale, al momento routinario solo in alcune regioni italiane, serve ad anticipare il riconoscimento della malattia ed è importante per iniziare precocemente la terapia prima che intervengano alterazioni irreversibili.
Quali sono oggi le terapie disponibili?
La terapia enzimatica sostitutiva, indicata anche con la sigla ERT (Enzyme Replacement Therapy) è la principale. Consiste nel somministrare periodicamente, per via endovenosa, una versione ricombinante dell’enzima GAA mancante o funzionante in maniera insufficiente. Tra queste troviamo alglucosidasi alfa e avalglucosidasi alfa per i bambini e cipaglucosidasi alfa e miglustat per gli adulti.
Alglucosidasi alfa
È stata la prima terapia di questo tipo, approvata nel 2006, e ha modificato profondamente la storia naturale della malattia, aumentando la sopravvivenza dei bambini con forma infantile. Tuttavia, la risposta può variare tra pazienti e tessuti e rimangono alcune limitazioni, tra cui la capacità dell’enzima di raggiungere efficacemente tutti i distretti interessati dalla malattia.
Avalglucosidasi alfa
Si tratta di una α-glucosidasi acida umana prodotta tramite DNA ricombinante e coniugata con molecole in grado di migliorare la penetrazione di questo enzima nei muscoli. L’Agenzia Italiana del Farmaco (AIFA) ha autorizzato la rimborsabilità di avalglucosidasi alfa, che può essere somministrato mediante infusione direttamente a domicilio del paziente.
Cipaglucosidasi alfa e miglustat.
Per la malattia a esordio tardivo è disponibile la terapia combinata che associa cipaglucosidasi alfa, un enzima ricombinante di nuova generazione progettato per migliorare l'ingresso dell’enzima nelle cellule, a miglustat, uno stabilizzatore enzimatico in grado di legare e stabilizzare l’enzima, prolungando la permanenza del farmaco nel plasma e garantendo maggior stabilità nel sangue ed efficacia.
Quali nuove terapie ci possiamo aspettare?
Diversi trials clinici sono già in corso per una terapia genica, che consenta la produzione endogena dell’enzima mancante. Ci sono poi studi per migliorare la salute dei pazienti con malattia di Pompe che prevedono di associare alla terapia enzimatica sostitutiva la stimolazione dell'esocitosi lisosomiale o l’uso di antiossidanti per potenziare l'attività della GAA.
Bibliografia:
- Estevez Barcia R, Colón C, Hermida-Ameijeiras Á, López-Valverde L, Rodrigues D, Domínguez-González C, Díaz-Manera J, Couce ML, Alvarez JV. A Comprehensive Update on Pompe Disease: From Existing Therapies to Emerging Curative Strategies. Int J Mol Sci. 2026 Jun 25;27(13):5726. doi: 10.3390/ijms27135726.
- Toscano A, Rodolico C, Musumeci O. Multisystem late onset Pompe disease (LOPD): an update on clinical aspects. Ann Transl Med. 2019 Jul;7(13):284. doi: 10.21037/atm.2019.07.24.